Conformité des données de laboratoire ISO 9001
Ce que les responsables QC doivent savoir avant le prochain audit
Voici une question qui retourne l'estomac de tout responsable QC : votre auditeur ISO ouvre un classeur des dossiers de libération de lot du mois dernier, s'arrête sur un résultat de résistance à la traction et dit « montrez-moi d'où vient ce chiffre — pas la valeur saisie, la lecture originale de l'instrument ». Si votre réponse les mène à travers une piste de journaux manuscrits, d'impressions navigateur et d'un classeur Excel partagé par six analystes sans contrôles d'accès, vous avez un constat. Probablement un constat majeur. Car sous ISO 9001:2015 et ses cousins réglementaires, les données ne doivent pas seulement être exactes. Elles doivent être prouvablement exactes — attribuables, lisibles, contemporaines, originales et précises, du moment où un instrument émet un chiffre au moment où quelqu'un signe un certificat d'analyse.
Points clés à retenir
- 469 des 470 lettres d'avertissement de la FDA en 2025 citaient des défaillances documentaires, et dans un laboratoire QC typique, chaque transcription manuelle de l'instrument vers Excel crée une lacune de traçabilité qu'un auditeur est formé à exploiter.
- Un classeur Excel partagé par six analystes sans historique d'édition n'est pas un enregistrement qualité — c'est un brouillon qui stocke les décisions de libération de lot, et chaque auditeur sait qu'il faut demander qui a modifié la cellule C47 la semaine dernière et pourquoi.
- Vous n'avez pas besoin d'un LIMS à 100 000 $ pour combler cette lacune — automatiser uniquement le transfert sortie-instrument-vers-données-structurées élimine l'étape de transcription la plus risquée et coûte moins de 50 $ par mois.
Ce que la clause 7.5 de l'ISO 9001:2015 exige réellement pour les données de laboratoire
La clause que les auditeurs consultent le plus souvent lorsqu'ils ouvrent les dossiers d'un laboratoire de QC est la 7.5.3 — Maîtrise des informations documentées. C'est la raison pour laquelle vos certificats d'étalonnage doivent comporter des numéros de version et pourquoi un pense-bête avec une correction manuscrite à côté d'un enregistrement de charte ne survivra pas à un audit externe. Mais le cadre est plus large que la simple maîtrise des versions.
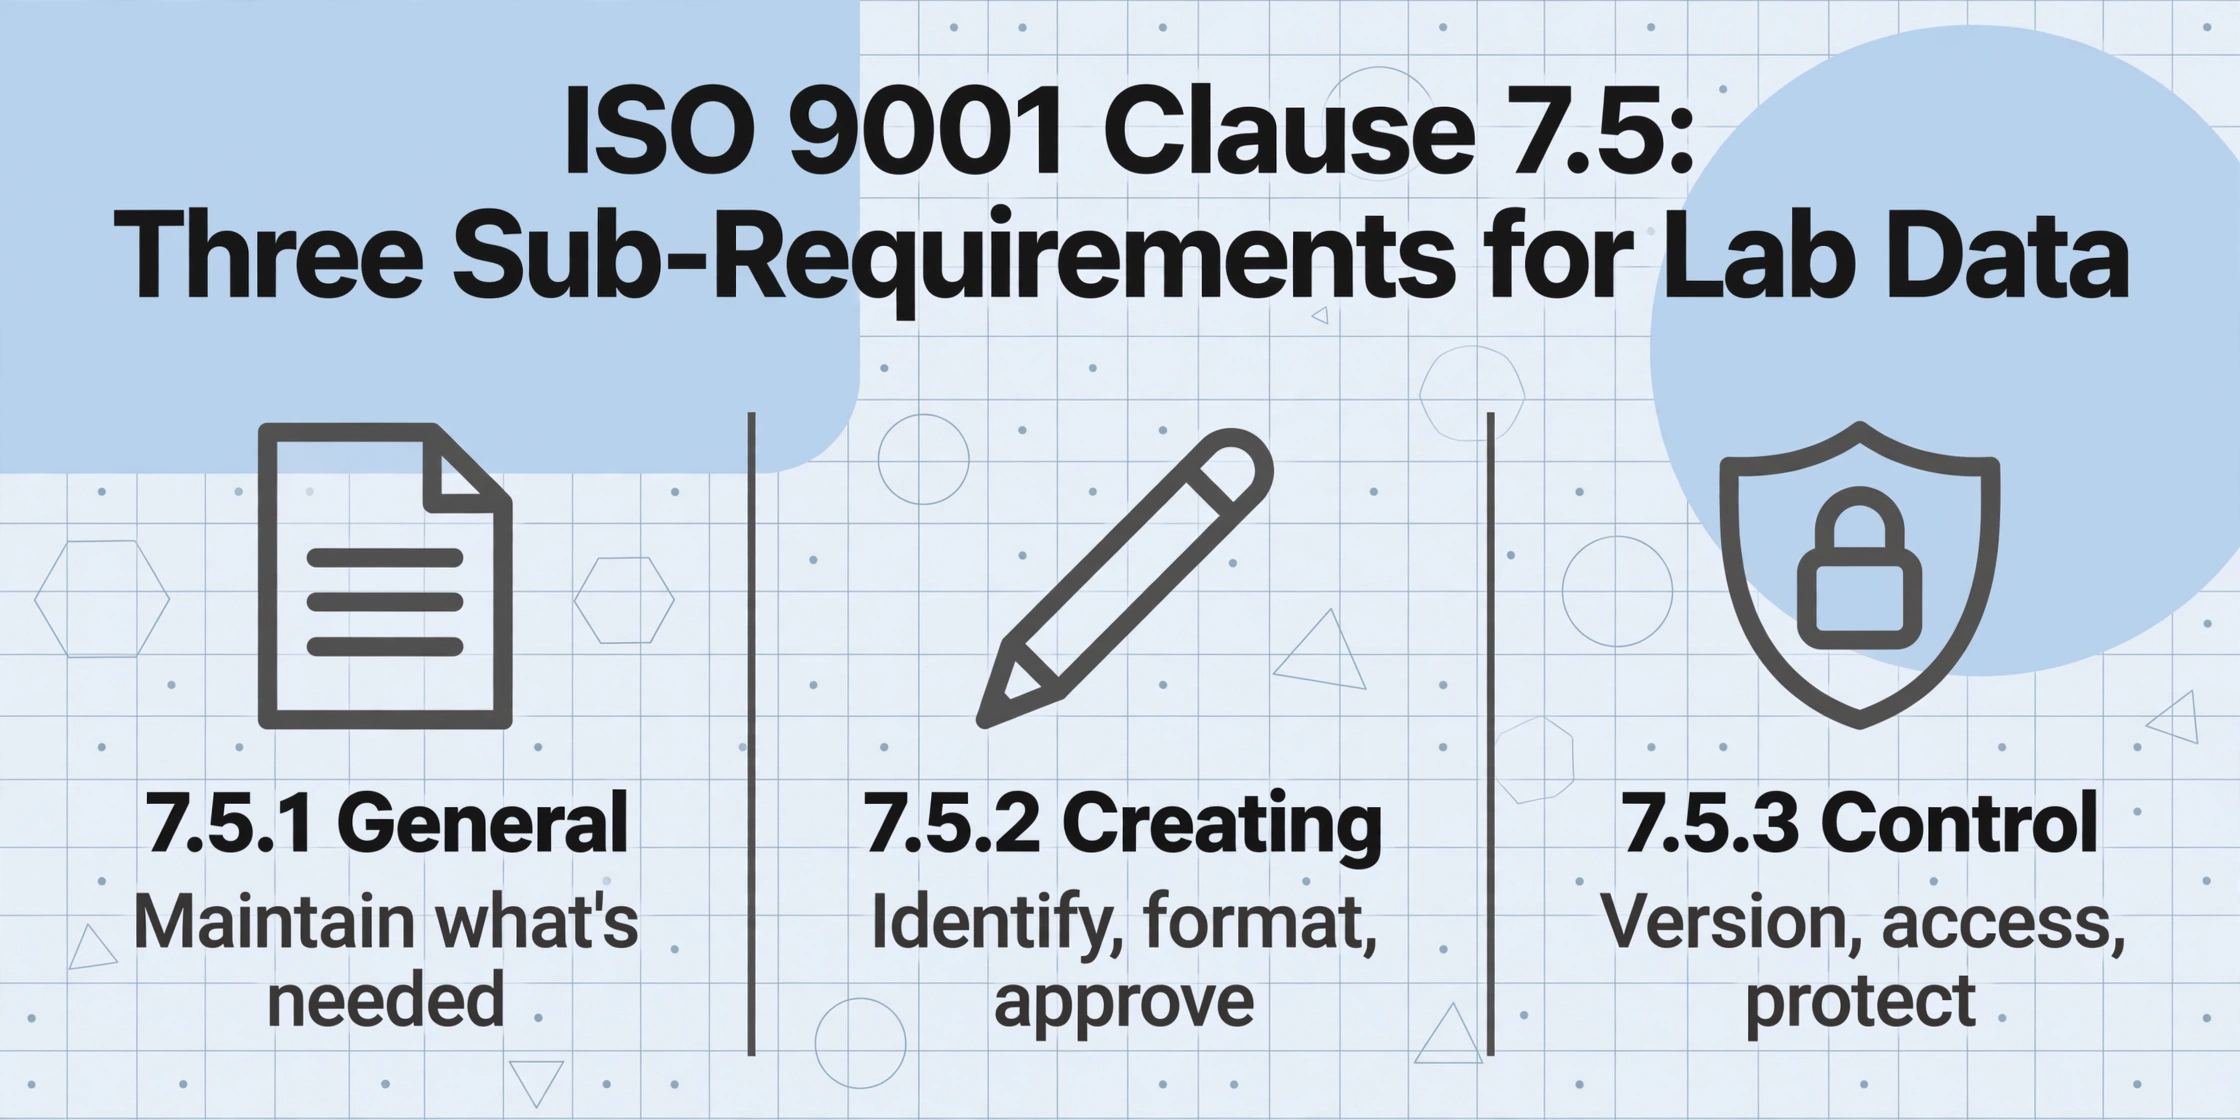
L'ISO 9001:2015 a fusionné les anciens « documents » et « enregistrements » en une seule catégorie — informations documentées — et la clause 7.5 se divise en trois sous-exigences, qui s'appliquent toutes au flux de travail d'un laboratoire de QC :
7.5.1 — Généralités. L'organisme doit maîtriser les informations documentées exigées par la norme et toutes les informations supplémentaires qu'il juge nécessaires pour l'efficacité du QMS. Dans un laboratoire de QC, c'est la deuxième partie qui surprend. La norme elle-même exige la politique qualité, le périmètre, les objectifs (selon les directives de l'ISO/TC 176/SC2). Mais si votre organisme décide — ou si un auditeur décide à votre place — que la traçabilité des données brutes de l'instrument au CoA final est « nécessaire pour l'efficacité », elle devient vérifiable. Vous ne pouvez pas prétendre qu'elle est facultative.
7.5.2 — Création et mise à jour. Chaque information documentée doit être correctement identifiée (titre, date, auteur, numéro de référence), formatée pour son public, et revue et approuvée avant utilisation. C'est là que les cahiers de laboratoire papier deviennent délicats : une entrée de journal d'un analyste QC sans date, sans signature, et une correction griffonnée sans barré d'un trait et initiales ? C'est une non-conformité dès la création.
7.5.3 — Maîtrise. C'est la section que les auditeurs adorent. Les informations documentées doivent être disponibles là où et quand elles sont nécessaires, correctement protégées contre toute perte de confidentialité ou d'intégrité, et maîtrisées en termes de distribution, d'accès, de récupération, de conservation et — surtout — de maîtrise des modifications. Pour les enregistrements électroniques, c'est là que la question « qui peut modifier ce fichier Excel ? » devient un problème de conformité. Dans les données d'audit ISO 9001 compilées par DNV GL, la clause 7.5.3 apparaît systématiquement parmi les 10 principales non-conformités au niveau mondial. Les modifications non autorisées, l'absence d'identification des versions obsolètes et le manque de procédure adéquate de maîtrise des documents sont les thèmes récurrents (selon l'analyse simpleQuE des constats de DNV GL).
L'essentiel pour les responsables QC : si votre laboratoire génère des données — et chaque laboratoire de QC le fait — la clause 7.5 ne s'applique pas uniquement au manuel qualité et au classeur de SOP. Elle s'applique aux impressions d'instruments, aux cahiers des analystes, aux feuilles de calcul Excel et au CoA final. La norme ne fait aucune distinction entre les documents « administratifs » et « techniques » — les deux doivent être maîtrisés.
La lacune de la transcription manuelle : là où l'intégrité des données se dégrade
La plupart des fabricants de moins de 200 employés gèrent leurs données de QC via un flux de travail qui n'a pas fondamentalement changé depuis les années 1990. Il ressemble à ceci :
- L'instrument génère un résultat (le testeur de traction imprime un graphique à bande, le spectrophotomètre exporte un CSV, le pH-mètre affiche une lecture)
- L'analyste transcrit le résultat dans un journal papier ou directement dans une feuille Excel
- Cette feuille Excel alimente un graphique SPC hebdomadaire dans un autre classeur
- Lors de la libération du lot, quelqu'un assemble les résultats de tests pertinents dans un Certificat d'analyse ou un dossier de lot
- Le dossier de lot est examiné et signé
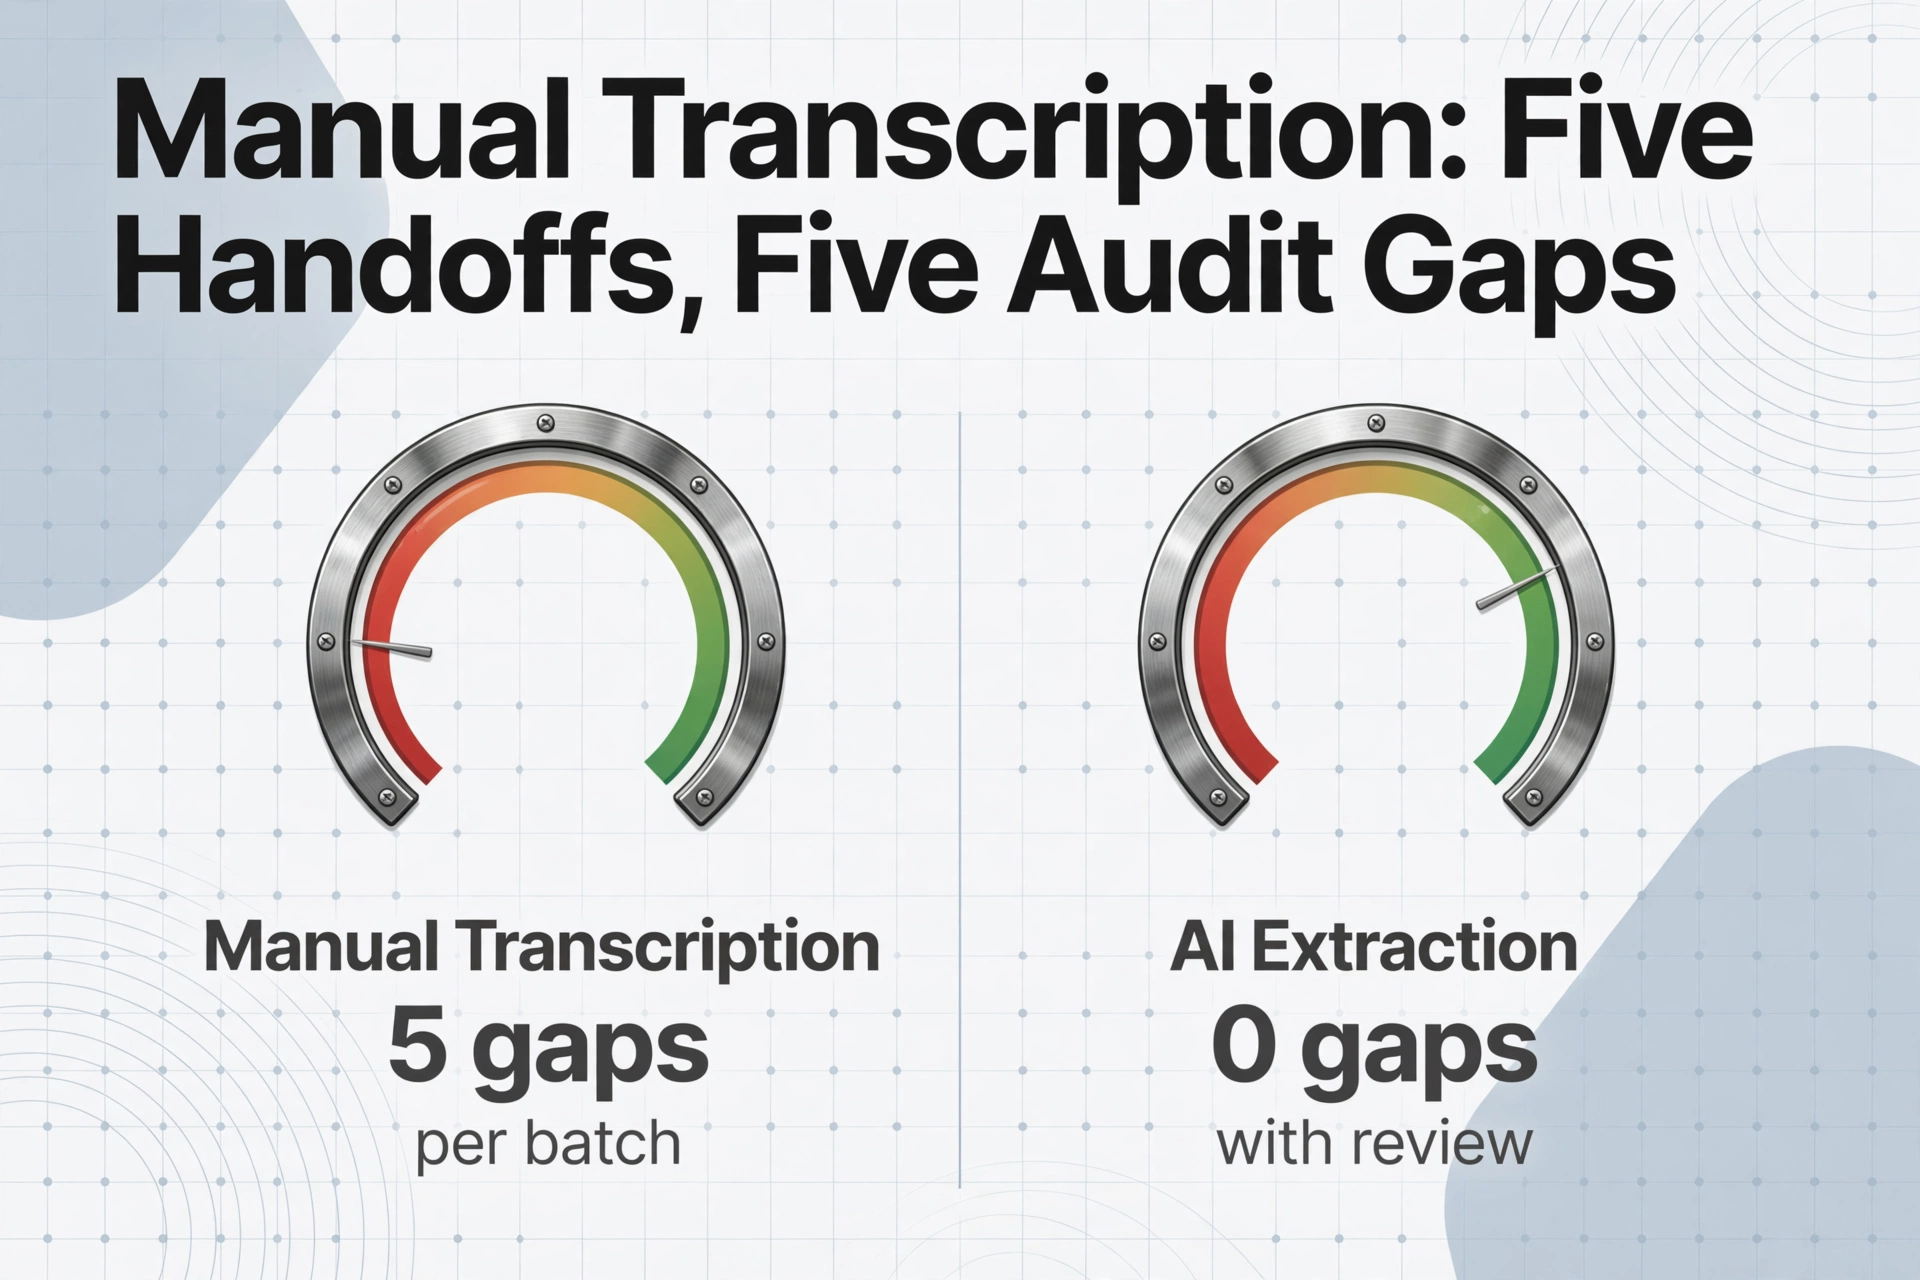
Cinq transferts. Chaque transfert est un événement d'intégrité des données. Et selon ALCOA+ — le cadre utilisé à la fois par les auditeurs ISO 17025 et les inspecteurs de la FDA pour évaluer l'intégrité des données — chacun d'eux crée une lacune vérifiable.
| Étape | Principe ALCOA+ en jeu | Ce qu'un auditeur voit |
|---|---|---|
| Instrument → Lecture de l'analyste | Original | Le nombre saisi est une copie. Le graphique à bande original ou la sortie de l'instrument est-il conservé ? Pouvez-vous le produire ? |
| Lecture → Saisie dans le journal/Excel | Contemporain, Attribuable | Cela a-t-il été enregistré au moment du test ou des heures plus tard ? Quel analyste l'a saisi — y a-t-il un horodatage et une identité ? |
| Journal → Feuille SPC Excel | Précis | Y a-t-il une vérification par une seconde personne que la valeur transcrite correspond à l'original ? Ou s'agit-il d'une copie d'une copie ? |
| Excel → Dossier de lot / CoA | Attribuable, Lisible | Qui a assemblé le dossier de lot ? A-t-il été examiné ? Toutes les valeurs sont-elles traçables jusqu'aux résultats de tests individuels ? |
| Dossier de lot → Approbation et archivage | Durable, Disponible | Pouvez-vous récupérer ce dossier de lot exact dans 5 ans ? Le fichier Excel à partir duquel le CoA a été construit est-il toujours accessible et versionné ? |
Le problème n'est pas qu'une étape unique soit garantie d'échouer. C'est que dans une chaîne manuelle de cinq transferts, la probabilité qu'au moins un maillon manque — une sortie d'instrument perdue, une saisie non signée, une cellule Excel modifiée sans piste d'audit — approche de la certitude sur suffisamment d'audits.
Une analyse des lettres d'avertissement de la FDA en 2025 a révélé que 469 lettres sur 470 mentionnaient des défaillances en matière de documentation ou de gestion des dossiers. Cent d'entre elles citaient des défaillances de validation — notamment des feuilles de calcul Excel non validées utilisées pour des calculs QC critiques. Dans plusieurs cas, la FDA a constaté que « les analystes avaient un accès illimité pour modifier ou supprimer » les fichiers de feuilles de calcul (selon l'analyse QBench des données FDA FY2025). Lorsque chaque analyste peut modifier le même classeur Excel sans historique de versions ni journal des modifications, vous n'avez pas de contrôle documentaire. Vous avez un bloc-notes partagé qui contient par hasard des données de libération de lots.
C'est pourquoi la clause 21 CFR 211.22(d) — non-respect des procédures de l'unité qualité — est la principale observation FDA 483 depuis quatre années consécutives (selon RAPS). La violation ne vient pas du fait que les produits sont mauvais, mais que l'unité qualité ne peut pas prouver qu'ils sont bons.
Au-delà de l'ISO 9001 : quand 21 CFR Part 11, ISO 17025 et ISO 13485 relèvent la barre
L'ISO 9001 est le plancher, pas le plafond. Selon ce que votre laboratoire teste et les marchés que vous servez, des normes supplémentaires s'ajoutent à la clause 7.5 avec des exigences plus strictes en matière de dossiers électroniques et d'intégrité des données. Un responsable QC doit savoir lesquelles s'appliquent avant qu'un auditeur ne les signale.
| Norme | Clauses clés | Ce qu'elle ajoute au-delà de l'ISO 9001 | À qui elle s'applique |
|---|---|---|---|
| 21 CFR Part 11 (FDA) | 11.10, 11.100, 11.200 | Les dossiers électroniques doivent avoir la même valeur juridique que le papier. Exige des systèmes validés, des pistes d'audit sécurisées, des identifiants utilisateur uniques et des signatures électroniques juridiquement contraignantes. Les identifiants partagés constituent une violation. Les pistes d'audit doivent être consultables et ne peuvent pas être modifiées — même par les administrateurs. | Tout laboratoire QC soutenant des produits pharmaceutiques, des dispositifs médicaux, des produits biologiques ou alimentaires vendus aux États-Unis. S'applique également aux laboratoires d'essais sous contrat dont les données apparaissent dans les soumissions à la FDA. |
| ISO/IEC 17025:2017 | 7.5 (Dossiers techniques), 8.4 (Maîtrise des dossiers) | Exige que les dossiers techniques contiennent « des informations suffisantes pour établir une piste d'audit » — observations originales, données dérivées, identité du personnel, date et équipement utilisé. La clause 7.11 exige en outre la validation de tous les systèmes de gestion des données (logiciels et matériels) avant utilisation. | Laboratoires d'essais et d'étalonnage cherchant une accréditation, en particulier les laboratoires tiers et ceux dont les données soutiennent des soumissions réglementaires. |
| ISO 13485:2016 | 4.2.4, 4.2.5 | Élargit le contrôle documentaire pour inclure explicitement les documents d'origine externe. Les dossiers doivent démontrer que le produit répond aux spécifications — avec une traçabilité complète jusqu'aux données d'essai brutes. Un CoA sans la chaîne de dossiers d'essai sous-jacente constitue une documentation incomplète. | Fabricants de dispositifs médicaux. Chevauche de plus en plus les exigences QMSR (alignement par la FDA du 21 CFR 820 sur l'ISO 13485). |
Le fil conducteur commun aux trois est ALCOA+ : Attribuable (qui l'a fait), Lisible (peut-on le lire), Contemporain (enregistré au moment des faits, pas reconstruit ensuite), Original (les données brutes, pas une copie nettoyée), et Précis (sans erreur et fidèle). Le « + » ajoute Complet, Cohérent, Durable et Disponible. Ce cadre apparaît dans le guide de 2018 de la FDA sur l'intégrité des données et la conformité aux CGMP (FDA, décembre 2018) et sous-tend la manière dont les auditeurs ISO et FDA évaluent les dossiers de laboratoire.
La 21 CFR Part 11 crée en particulier une exigence stricte qui prend les laboratoires de QC au dépourvu : les systèmes validés. Il ne suffit pas d'avoir une procédure indiquant que « les fichiers Excel sont vérifiés ». Le système lui-même doit être validé pour fonctionner de manière fiable et cohérente, avec des contrôles empêchant les modifications non autorisées. Un classeur Excel non validé partagé au sein d'une équipe de QC, sans historique des versions ni contrôles d'accès, ne répond à aucune des exigences de la Partie 11 — et les inspecteurs de la FDA sont formés pour repérer exactement ce schéma.
Ce que les auditeurs signalent réellement : les données derrière les constatations
Les constatations d'audit ne sont pas aléatoires. Elles se concentrent autour de modes de défaillance prévisibles dans les flux de travail manuels de données QC. Comprendre ce qui est cité — et à quelle fréquence — fait la différence entre un laboratoire préparé et un laboratoire qui s'agite pendant la réunion de clôture.
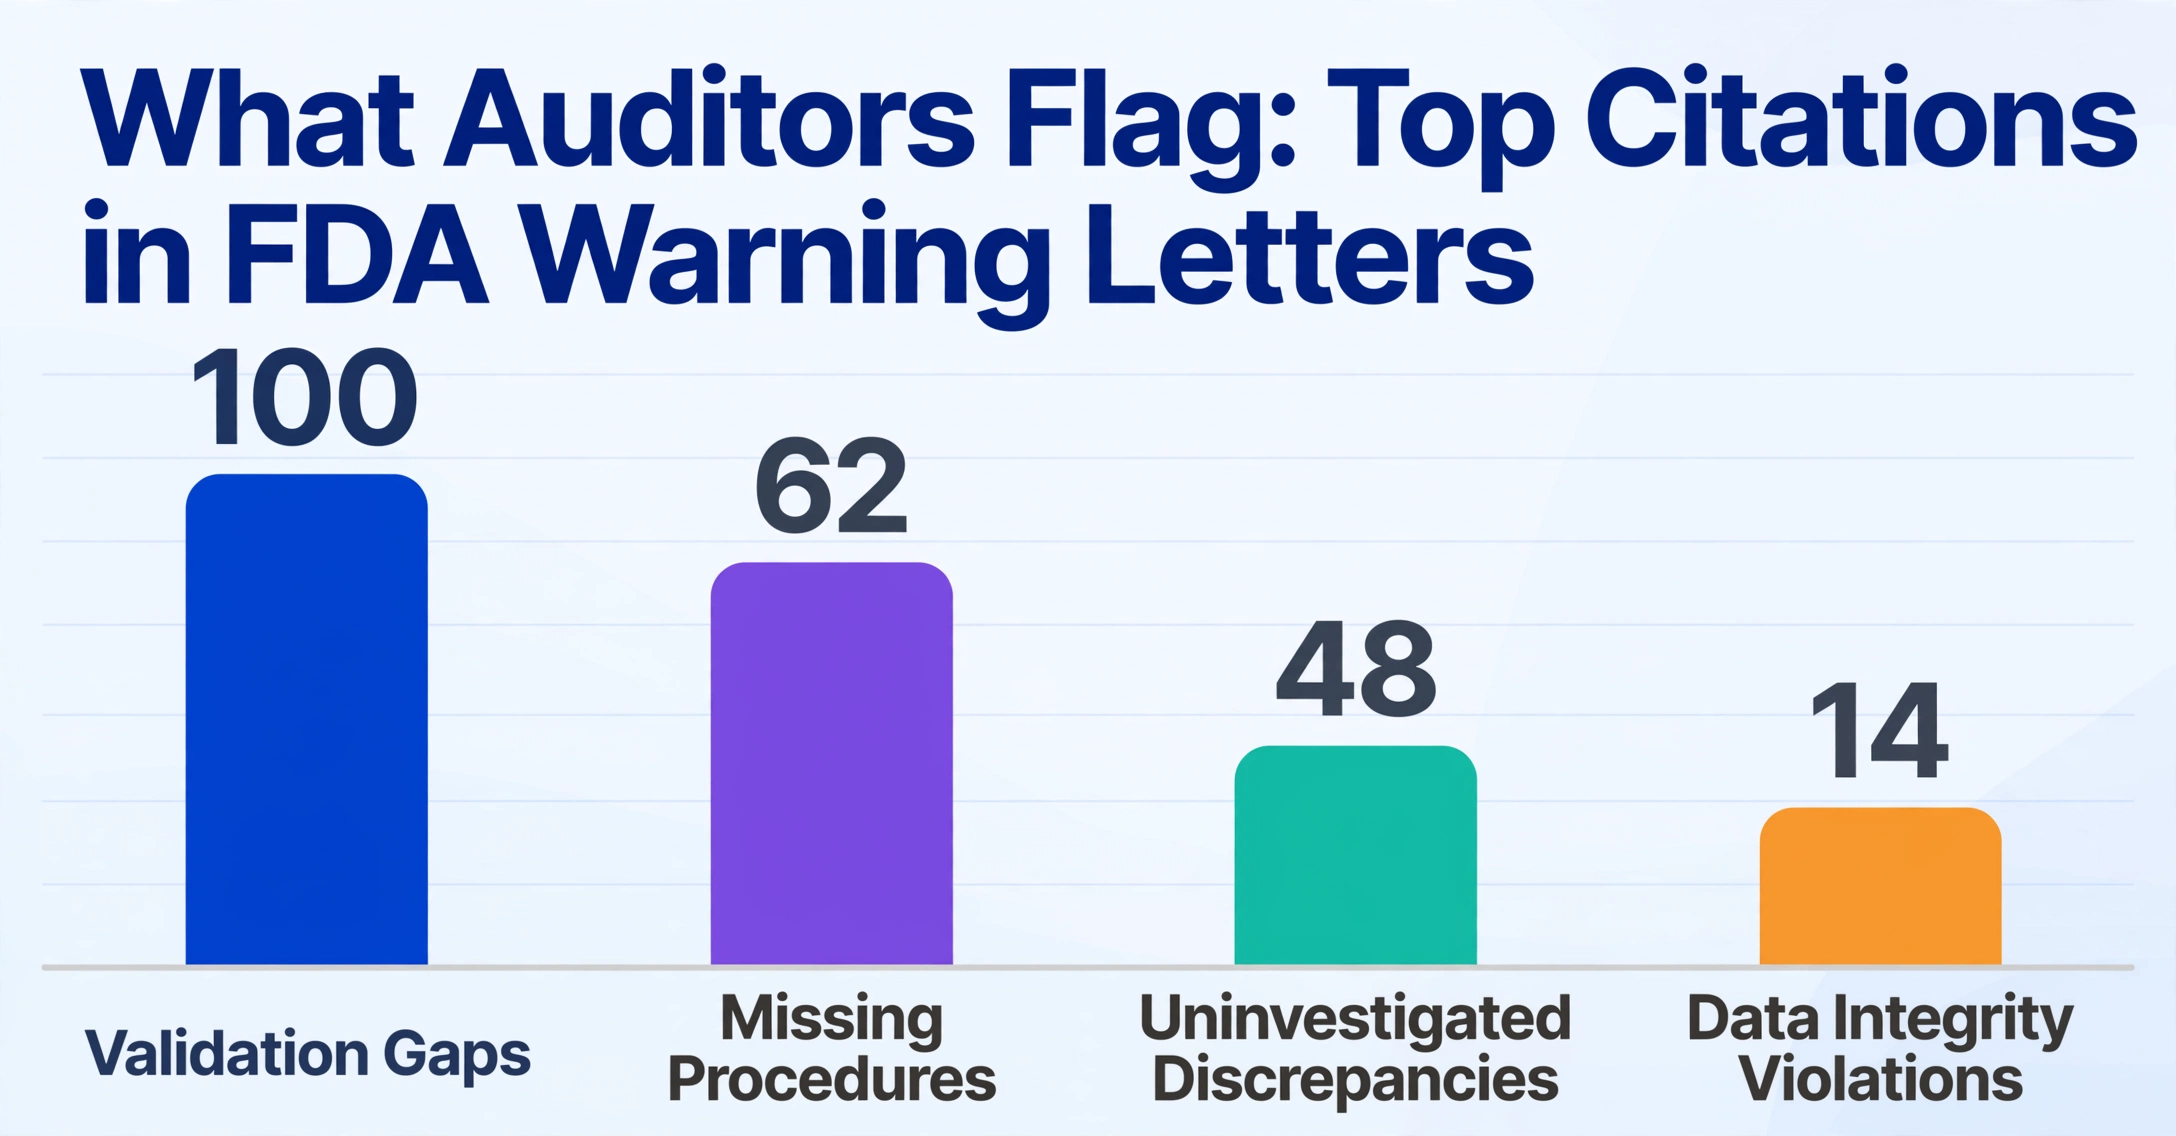
D'après les données des lettres d'avertissement de la FDA 2025 collectées par les analystes du secteur :
- Les écarts de validation ont été cités dans 100 des 470 lettres d'avertissement — la catégorie spécifique de citation la plus courante. Cela inclut les feuilles de calcul non validées utilisées pour des calculs critiques, les méthodes analytiques non validées et les lacunes de qualification des équipements.
- Les procédures écrites incomplètes ou manquantes sont apparues dans 62 lettres. Dans les laboratoires de QC, cela se manifeste souvent par « le laboratoire a une SOP pour la méthode d'essai, mais aucune procédure documentée pour la façon dont les données d'essai passent de l'instrument au dossier de lot ».
- Le défaut d'investigation des écarts — 48 lettres. Lorsqu'un analyste saisit un résultat hors spécification dans Excel et que le graphique SPC le signale, y a-t-il une investigation documentée ? Ou l'analyste refait-il simplement le test et écrase-t-il la valeur ?
- Les violations de l'intégrité des données — 14 lettres ont cité des actes spécifiques d'altération, de suppression ou de dossiers non contrôlés. Le langage de la FDA dans la lettre d'avertissement de SV Labs Corporation résume la préoccupation : « Les manquements observés, y compris mais sans s'y limiter, les contrôles de laboratoire, les pratiques de documentation et les contrôles d'intégrité des données, indiquent des faiblesses fondamentales dans la fonction de supervision de la QU. »
Une étude rétrospective des lettres d'avertissement de la FDA de 2010 à 2020 publiée dans le Journal of Pharmaceutical Innovation a constaté que les pratiques de documentation (intégrité des données) représentaient 21 % de toutes les lettres d'avertissement liées aux CGMP — juste derrière la validation des procédés à 26 % (PMC 9377664). Ce n'est pas une nouvelle tendance. C'est le schéma le plus durable de l'histoire de l'application de la réglementation par la FDA.
Pour ISO 9001 plus précisément, les constats liés à la maîtrise des documents ne concernent pas des procédures manquantes — ils concernent des procédures qui existent sur papier mais n'atteignent jamais le banc de laboratoire. Les auditeurs recherchent :
- Des documents sans signature d'approbation ni date
- Des versions obsolètes de SOP encore affichées aux postes de travail
- Des corrections apportées aux enregistrements qui ne montrent pas la saisie d'origine (biffure sur une seule ligne, initiales, date)
- Des documents externes — manuels d'instruments, CoA fournisseurs, normes réglementaires — qui ne sont pas inclus dans le système de maîtrise des documents
- Des fichiers Excel sans historique des modifications, utilisés comme référentiel de données maître pour les décisions de libération des lots
Avril 2026 a apporté un nouveau développement : la FDA a émis sa première lettre d'avertissement citant un usage abusif de l'IA dans la documentation CGMP. La position de l'agence est claire — le contenu généré par l'IA utilisé dans les enregistrements cGMP exige une revue humaine autorisée avant de devenir un enregistrement maîtrisé (selon l'analyse de Certainty Software). Cela importe pour les laboratoires QC qui évaluent les outils d'extraction basés sur l'IA : la sortie doit être intégrée dans un flux de travail validé et vérifiable, et non acceptée aveuglément.
LIMS vs Extraction par IA : Construire une piste d'audit au bon prix
Lorsqu'un responsable QC conclut que la transcription manuelle constitue un risque d'audit, l'étape suivante traditionnelle consiste à évaluer un système de gestion des informations de laboratoire (LIMS). L'argument est convaincant : un LIMS capture directement les données des instruments, applique des contrôles de saisie, maintient une piste d'audit horodatée et gère les signatures électroniques dans un cadre conforme à la 21 CFR Part 11. LabWare, STARLIMS (une société Abbott) et LabVantage détiennent collectivement environ 80 % du marché des LIMS d'entreprise.
Le problème, c'est le prix. Les déploiements LIMS d'entreprise coûtent 250 000 $ et plus en configuration, avec des licences annuelles de 100 000 $ et plus. Les déploiements de milieu de gamme — dont les petits et moyens fabricants auraient besoin — coûtent encore 50 000 à 250 000 $ à configurer et 25 000 à 100 000 $ par an (selon l'analyse tarifaire LIMS 2026 de QBench). Les délais de mise en œuvre s'étendent sur des mois. Et les avis G2 racontent une histoire révélatrice : les utilisateurs de LabWare le décrivent comme « pas intuitif du tout » avec « très peu de fonctionnalités OOTB », tandis que STARLIMS est noté comme exigeant un « effort de mise en œuvre important ». Ce sont des outils conçus pour des laboratoires disposant d'un service informatique dédié.
Pour un fabricant de 50 personnes réalisant 20 tests QC par jour, un déploiement LIMS à 75 000 $ n'est pas une option réaliste. L'alternative — s'en tenir à la transcription manuelle — est tout aussi intenable d'un point de vue conformité. C'est là que les outils d'extraction basés sur l'IA occupent un terrain intermédiaire qui n'existait pas il y a cinq ans.
Un outil d'extraction par IA ne remplace pas un LIMS. Il ne gère pas le suivi des échantillons, les stocks ni les calendriers d'étalonnage des instruments. Ce qu'il fait — et ce qui importe pour la conformité à la clause 7.5 et à la Partie 11 — c'est éliminer l'étape de transcription manuelle au point de saisie des données. Au lieu qu'un analyste lise un imprimé de spectrophotomètre et tape les chiffres dans Excel, la sortie de l'instrument (enregistrée en PDF, ou même photographiée à partir d'un imprimé) est ingérée par l'IA. L'outil lit les valeurs — résistance à la traction, allongement, dureté, peu importe ce que le test a généré — et les produit sous forme de données structurées. Chaque extraction est un événement horodaté avec un enregistrement de ce qui a été extrait et de quel document source.
La différence en matière de conformité est triple :
- Attribuable et contemporain : L'horodatage de l'extraction ainsi que la connexion de l'analyste créent un enregistrement de qui a traité quelles données et quand — répondant aux exigences ALCOA+ de « contemporanéité » et d'« attribuabilité » que les journaux manuels peinent à satisfaire.
- Original conservé : Le fichier source (PDF d'instrument ou image) reste disponible aux côtés des données extraites. Un auditeur peut consulter la sortie originale de l'instrument et la comparer aux valeurs extraites — le test « montrez-moi les données brutes » devient réalisable.
- Aucune ressaisie manuelle : Le risque de conformité passe de « l'analyste a-t-il saisi le bon numéro ? » à « la sortie d'extraction est-elle vérifiée ? ». Cette dernière est une étape de revue — une activité contrôlée qui génère sa propre piste d'audit — plutôt qu'un acte de transcription sans enregistrement inhérent.
Pour les laboratoires qui extraient des rapports de laboratoire QC individuels vers Excel puis les traitent par lots dans des tableaux de bord SPC, le flux de données devient : sortie d'instrument → extraction IA → données structurées → analyse SPC → enregistrement de lot. L'étape d'extraction est automatisée et traçable. La piste d'audit à cette étape est générée par machine, sans dépendre de la mémoire d'un analyste pour signer et dater une entrée de journal.
L'écart de coût est frappant. Alors qu'un déploiement LIMS de milieu de gamme coûte 50 000 $ et plus, les outils d'extraction IA de cette catégorie fonctionnent avec une tarification par document ou par abonnement, d'un ordre de grandeur bien inférieur — généralement moins de 50 $/mois pour les volumes traités par un petit laboratoire QC. Le compromis réside dans la portée : vous obtenez l'ingestion de données et la piste d'audit au point d'entrée, mais pas la gestion complète des échantillons, le suivi des stocks et l'intégration d'instruments qu'un LIMS complet fournit. Pour le petit fabricant dont la principale exposition à la conformité est l'étape de transcription manuelle — et c'est la majorité — ce compromis est souvent le bon.
De l'impression d'instrument à l'enregistrement prêt pour l'audit : un cadre pratique
La conformité n'est pas un achat d'outil — c'est un exercice de conception de flux de travail. L'outil permet le flux de travail, mais c'est le flux de travail lui-même qu'un auditeur évalue. Voici un cadre en six étapes pour passer de là où se trouvent la plupart des laboratoires de QC aujourd'hui à une posture de défense de l'intégrité des données.
Étape 1 : Cartographiez votre chaîne de données actuelle
Dessinez un organigramme littéral, de la sortie de l'instrument à l'enregistrement final du lot. Pour chaque transfert — de l'instrument à l'analyste, de l'analyste au journal, du journal à Excel, d'Excel au CoA — demandez : Puis-je prouver quand cela s'est produit, qui l'a fait, et que le nombre n'a pas changé ? Marquez chaque « non » en rouge. Ce sont vos lacunes de conformité.
Étape 2 : Déterminez quelles normes s'appliquent
Si vous vendez des dispositifs médicaux aux États-Unis, vous avez besoin de l'ISO 13485 + Part 11. Si vous êtes un laboratoire d'essais tiers, l'ISO 17025 est la norme de référence. Si vous êtes un fabricant général certifié ISO 9001, la clause 7.5 est votre base. Notez les numéros de clause spécifiques qui s'appliquent à votre exploitation. Un auditeur les citera par numéro — vous devriez les connaître aussi.
Étape 3 : Choisissez votre point de contrôle
La décision de conformité la plus impactante que vous prendrez est l'endroit où vous éliminez le lien de transcription manuelle. Pour de nombreux petits et moyens fabricants, l'étape de la sortie d'instrument aux données structurées est le transfert le plus risqué et le plus facile à automatiser. Si l'intégration complète du LIMS est hors de portée, c'est là que vous investissez.
Étape 4 : Intégrez l'étape de revue dans le flux de travail
L'extraction automatisée ne signifie pas une extraction sans revue. Une deuxième personne — ou le superviseur du QC — doit vérifier que les valeurs extraites correspondent au document source avant que les données n'entrent dans l'enregistrement du lot. Cette vérification elle-même doit être documentée (date, identité du réviseur, résultat de la revue). La position de la FDA d'avril 2026 sur l'IA dans la documentation cGMP rend cela explicite : la sortie automatisée n'est pas un enregistrement contrôlé tant qu'un humain qualifié ne l'a pas revue.
Étape 5 : Conserver les originaux
La clause 7.5 de l'ISO 17025 et les directives d'intégrité des données de la FDA exigent toutes deux la conservation des observations originales. Le PDF de l'instrument, la trace de l'enregistreur graphique ou le fichier de données brutes que vous avez introduit dans le logiciel d'extraction doit être conservé et accessible — avec une date, une référence de la méthode d'essai, un identifiant d'équipement et un identifiant de l'analyste — pendant toute la durée de conservation.
Étape 6 : Documenter le flux de travail lui-même
Créez une SOP intitulée « Contrôle des données de contrôle qualité de la génération au dossier de lot ». Décrivez le flux de travail que vous avez mis en place aux étapes 1 à 5. Identifiez les outils utilisés, l'étape de revue, le lieu de conservation et les contrôles d'accès. Cette SOP est ce qui transforme un processus implicite en processus auditable. Sans elle, vous pourriez avoir la meilleure chaîne d'extraction au monde et recevoir quand même une non-conformité pour défaut de documentation sur la manière dont les données sont contrôlées.
Questions fréquemment posées
La norme ISO 9001 exige-t-elle la tenue de dossiers électroniques, ou les dossiers papier sont-ils acceptables ?
Les dossiers papier restent acceptables au titre de l'ISO 9001:2015 — la norme est neutre quant au format. Les dossiers papier deviennent un problème lorsqu'ils ne comportent pas les éléments de contrôle exigés par la clause 7.5 : signatures et dates sur chaque saisie, ratures à ligne unique avec initiales pour les corrections, et un système empêchant la perte ou l'accès non autorisé. La réalité pratique est que des dossiers papier conformes à ces exigences de manière constante sont laborieux à maintenir. De nombreux laboratoires passent aux systèmes électroniques non pas parce que le papier est interdit, mais parce que les systèmes électroniques imposent les contrôles — pistes d'audit, restrictions d'accès, horodatage — que le papier ne peut obtenir que par la discipline humaine.
Quelle est la différence entre la 21 CFR Part 11 et le contrôle documentaire de l'ISO 9001 ?
La clause 7.5 de l'ISO 9001 dit « contrôlez vos documents » mais ne prescrit pas comment. La 21 CFR Part 11 prescrit précisément comment les dossiers électroniques doivent être gérés pour être juridiquement équivalents au papier : systèmes validés, identifiants utilisateur uniques, pistes d'audit sécurisées, signatures électroniques avec vérification d'identité, et conservation des données avec métadonnées intactes. Une feuille de calcul protégée par mot de passe satisfait l'esprit de l'ISO 9001 si vous disposez d'une procédure à cet effet. Elle ne satisfait pas la Partie 11 — qui exige des contrôles au niveau du système qu'un simple mot de passe ne fournit pas.
Puis-je utiliser un outil d'extraction par IA et réussir un audit Part 11 ?
Un outil d'extraction par IA ne doit pas nécessairement être un système validé Part 11 si (a) le résultat extrait est examiné et approuvé par une personne qualifiée avant d'entrer dans le dossier de lot, (b) l'étape d'examen est documentée, et (c) le document source original est conservé comme enregistrement officiel. La position émergente de la FDA sur l'IA dans la documentation cGMP (première lettre d'avertissement citant un mauvais usage de l'IA, avril 2026) fait de l'examen humain l'exigence clé. Le rôle de l'outil est de produire un brouillon — l'examen humain le transforme en enregistrement contrôlé. Si votre flux de travail documente cette étape d'examen, vous êtes sur un terrain solide.
Une feuille de calcul Excel protégée par mot de passe suffit-elle pour ISO 9001 ?
Pour ISO 9001 seul — techniquement oui, si vous disposez d'une procédure documentée pour le contrôle d'accès, la gestion des versions et le suivi des modifications. En pratique, les fichiers Excel protégés par mot de passe survivent rarement à l'examen d'un audit, car les auditeurs posent la question de suivi : « Combien de personnes connaissent le mot de passe ? Pouvez-vous me montrer qui a modifié la cellule C47 la semaine dernière, et pourquoi ? » Si la réponse est « nous ne pouvons pas suivre ce niveau de détail », vous avez une lacune dans le contrôle documentaire. Pour les laboratoires soumis à la Part 11 ou à ISO 17025, Excel protégé par mot de passe est définitivement insuffisant — les deux normes exigent des pistes d'audit que la protection par mot de passe seule ne peut pas fournir.
Comment savoir si mon laboratoire a besoin de l'accréditation ISO 17025 en plus d'ISO 9001 ?
Vous avez besoin d'ISO 17025 si votre laboratoire fournit des résultats d'essais ou d'étalonnage à des clients externes qui s'appuient sur ces résultats pour leurs propres décisions qualité — ou si les contrats de vos clients ou leurs soumissions réglementaires exigent des essais effectués par un laboratoire accrédité. Un laboratoire de contrôle qualité interne d'un fabricant testant ses propres produits avant libération n'a généralement pas besoin d'ISO 17025 (ISO 9001 ou ISO 13485 suffit). Un laboratoire d'essais sous contrat tiers dont les CoA sont inclus dans une soumission FDA d'une entreprise pharmaceutique en a presque certainement besoin. Si vos clients demandent des « résultats de laboratoire accrédité ISO 17025 », la décision a déjà été prise pour vous.
Quelle est la constatation la plus courante en matière de contrôle documentaire lors d'un audit de laboratoire ISO 9001 ?
Selon les données d'audit agrégées de DNV GL et corroborées par plusieurs organismes de certification, les constatations les plus fréquentes en matière de contrôle documentaire spécifiques aux laboratoires sont : (1) des corrections apportées aux enregistrements qui ne préservent pas l'entrée d'origine — un numéro entièrement barré au lieu d'un trait simple avec initiales et date ; (2) des résultats d'essais saisis dans une feuille de calcul sans historique des modifications et partagée sans contrôles d'accès ; (3) des sorties d'instruments traitées comme des « brouillons » et jetées après transcription de la valeur. Cette troisième constatation est la plus coûteuse à corriger rétroactivement — il est impossible de recréer une sortie d'imprimante thermique mise à la poubelle il y a six mois.
Le fil conducteur qui traverse toutes les normes de conformité abordées ici est le même : vous n'avez pas besoin du système le plus sophistiqué du marché. Vous avez besoin d'un flux de données où chaque valeur peut être retracée jusqu'à son origine, où chaque modification est documentée et où chaque enregistrement est attribuable à une personne précise à un moment précis. Que vous y parveniez avec un LIMS à 100 000 $, un outil d'extraction IA au point de saisie des données ou un système papier méticuleusement tenu avec un protocole de double signature — l'auditeur évaluera l'intégrité de la chaîne, pas le prix des outils. Construisez la chaîne d'abord. Choisissez les outils pour la soutenir.
Pour en savoir plus sur la façon dont les laboratoires de contrôle qualité abordent l'extraction de données, consultez le guide pratique pour extraire les rapports de laboratoire de contrôle qualité de fabrication vers Excel et le flux de traitement par lots pour les tableaux de bord SPC. Pour une évaluation plus large des outils dans ce domaine, consultez la comparaison des outils d'extraction de documents de fabrication.
Le chemin le plus rapide vers un flux de données de contrôle qualité prêt pour l'audit : téléversez un rapport de laboratoire sur l'outil de démonstration, définissez les colonnes à extraire (identifiant d'échantillon, paramètre d'essai, valeur de résultat, limite de spécification, conformité/non-conformité) et voyez à quoi ressemble un enregistrement de données traçable et généré par machine. Le résultat — pas le processus — est ce que votre auditeur comparera aux données d'instrument d'origine.